
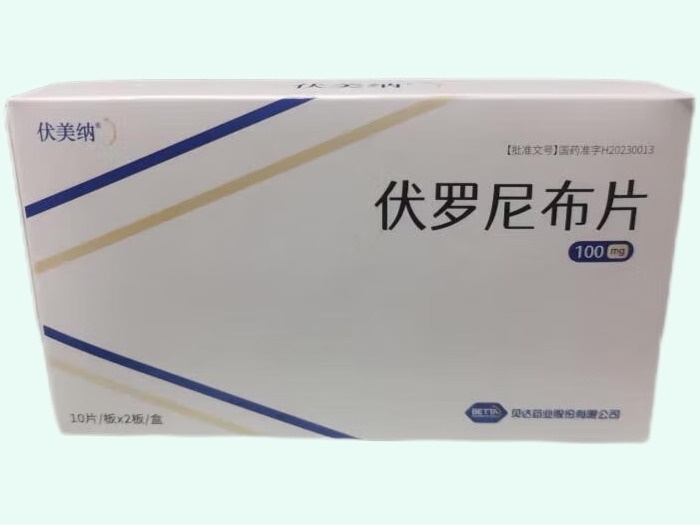
伏罗尼布片价格对比
最低销售价格:¥2880.00
产品名称:伏罗尼布片
商品名/商标:伏美纳
包装规格:100mg*10片*2板
产品剂型:片剂
商品条码: 6914483000065
包装单位:盒
批准文号:
药品本位码:86904611000193
生产厂家:
贝达药业股份有限公司
上市许可持有人:贝达药业股份有限公司
主治疾病:
点下方提交订单,获得处方后可查看
处方药须凭处方在药师指导下购买和使用 
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
Y
【警示】处方药须凭处方在药师指导下购买和使用!
【产品名称】伏罗尼布片
【商品名/商标】伏美纳
【规格】100mg*10片*2板
【主要成分】本品活性成份为伏罗尼布。
【性状】本品为橙色薄膜衣片,除去包衣后显黄色至橙黄色。
【功能主治/适应症】与依维莫司联合,用于既往接受过酪氨酸激酶抑制剂治疗失败的晚期肾细胞癌(RCC)患者。
【用法用量】本品必须在有抗肿瘤药物使用经验医生的指导下服用。剂量及给药方法:伏罗尼布的推荐剂量为200mg,联合依维莫司5mg,每日一次,持续治疗直至疾病进展或出现不可耐受的毒性。每天在同一时间口服给药,建议与食物同服。如果漏服本品1次,且距下次服药时间间隔12小时以上时,患者应补服漏服的剂量,后续应按常规时间进行下一次服药。若治疗期间发生呕吐,患者不应服用额外剂量,应遵临床医生医嘱继续服用下次计划剂量或者停药。治疗方案调整:本品使用过程中应密切监测不良反应,并根据不良反应的发生和/或严重程度等具体情况调整治疗方案,以使患者能够耐受治疗。本品所致的不良反应可通过对症治疗和/或暂停用药等方式处理。根据患者个体的安全性和耐受性情况及不良反应程度,建议在医师指导下参考表1调整治疗方案(表1详见纸质说明书),如果患者出现美国国立癌症研究所不良事件通用术语标准(NCICTCAE,第4.03版)规定的严重程度为3级或4级的不良反应,经对症处理不能恢复或缓解应暂停用药,停药时间最多不超过28天。如28天内不良反应可恢复到≤2级,继续按原方案用药。若恢复用药后再次出现3/4级不良反应,则临床医生根据患者具体情况,在综合考虑患者安全和获益的基础上,决定下一阶段治疗措施,包括永久停用药物。特殊人群:无需因患者年龄、性别和体重进行剂量调整。肝功能不全:健康受试者口服[14C]伏罗尼布后,在0-72小时粪便样品中,原形药伏罗尼布是粪便样品中的主要放射性成分,占给药量百分比为73.93%,脱甲基代谢产物X-297是粪便样品中的主要代谢产物,占给药量百分比为9.83%,其他代谢产物占给药量百分比均小于2%,推断本品主要代谢酶是CYP3A4。群体药代动力学研究结果显示,肝功能轻度异常对PK基本无影响,但样本量少(n=6例),结果有待进一步验证。轻度肝功能不全患者应慎用本品,若使用,应做好不良反应的监测和处理准备。中度或重度肝功能不全患者使用本品的安全性和有效性尚不明确。中度或重度肝功能不全患者应禁用本品。肾功能不全:轻度和中度肾功能不全患者无需进行剂量调整。重度肾功能不全患者使用本品的安全性和有效性尚不明确。重度或终末期肾功能不全的患者应慎用本品,若使用,应做好不良反应的监测和处理准备。
【不良反应】本说明书描述了在临床试验中观察到的判断为可能由伏罗尼布引起的不良反应的发生率。由于临床试验是在各种不同条件下进行的,在一个临床试验中观察到的不良反应发生率不能与另一个临床试验中观察到的不良反应发生率直接比较,也可能不能反映临床实践中的实际发生率。伏罗尼布适合与依维莫司联合用药,开展联合治疗之前,要查阅依维莫司的完整处方信息,了解依维莫司相关的不良反应。一项随机、对照、双盲双模拟、多中心关键性临床研究(CONCEPT)共纳入了399例经过一线抗血管酪氨酸激酶抑制剂失败的晚期肾细胞癌患者。患者按1:1:1随机分为三组:试验组1给予伏罗尼布200mg和依维莫司5mg,每日一次(n=133);试验组2给予伏罗尼布200mg,每日一次(n=133);对照组给予依维莫司10mg,每日一次(n=133)。伏罗尼布联合依维莫司组133例患者中,最常见的不良反应(≥30%)为蛋白尿、贫血、脂类代谢异常、白细胞计数降低、口腔炎、血小板减少症、毛发颜色改变、水肿、中性粒细胞计数降低、电解质紊乱、腹泻、天门冬氨酸氨基转移酶升高、高血压、低蛋白血症、体重降低。常见的严重不良反应(≥5%)包括肺炎(7.5%)和贫血(5.3%)。44.4%的患者因不良反应暂停治疗。导致暂停治疗的常见不良反应(≥5%)为血小板减少症(11.3%)、口腔炎(10.5%)、贫血(8.3%)、电解质紊乱(6.8%)、蛋白尿(6.0%)、白细胞计数降低(5.3%)。8.3%的患者因不良反应永久停药。伏罗尼布单药组133例患者中,最常见的不良反应(≥30%)为毛发颜色改变、蛋白尿、白细胞计数降低、脂类代谢异常、电解质紊乱。未出现发生率≥5%的严重不良反应。8.3%的患者因不良反应暂停治疗,未出现发生率≥5%的导致暂停治疗的不良反应。3.0%的患者因不良反应永久停药。依维莫司对照组133例患者中,最常见的不良反应(≥30%)为贫血、脂类代谢异常、口腔炎、蛋白尿、高血糖症、电解质紊乱。最常见的严重不良反应(≥5%)为肺炎(6.0%)。27.8%的患者因不良反应暂停治疗。导致暂停治疗的常见不良反应(≥5%)为贫血(6.8%)。12.0%的患者因不良反应永久停药。其余内容详见纸质说明书。
【禁忌】对本品活性成份或任何一种辅料过敏者,禁用本品。
【注意事项】本品必须在有抗肿瘤药物使用经验医生的指导下服用。肝功能异常:本品应避免与其他已知可影响肝酶代谢的药物(例如,克拉霉素、伊曲康唑、酮康唑、利托那韦等CYP3A强抑制剂,和卡马西平、苯妥因、利福平等CYP3A强诱导剂)联用。中度或重度肝功能不全患者禁用。患者开始治疗前应进行肝功能检测(包括ALT、AST和总胆红素),之后每月检测一次。对于出现转氨酶(ALT/AST)或胆红素升高的患者,应在医师的指导下调整监测频率;对于转氨酶(ALT/AST)升高>5倍或总胆红素>3倍正常上限的患者,医师应暂停用药,对其进行更频繁的监测,并及时给予对症治疗。ALT或AST升高至>3倍正常上限,伴总胆红素升高>2倍正常上限的患者应永久停用本品。肾功能异常:伏罗尼布可引起肾功能异常(包括血肌酐升高、蛋白尿、肾病综合征、尿蛋白/肌酐比率异常等)。建议患者在开始使用伏罗尼布前及用药后的每4周检查尿常规和肾功能,对连续2次尿蛋白≥++者,须进行24小时尿蛋白测定,根据不良反应级别采取包括暂停用药和永久停药等处理措施。如果患者出现肾病综合征,应停用伏罗尼布。重度或终末期肾功能不全的患者应慎用本品。消化道不良反应:伏罗尼布可引起消化道不良反应。在CONCEPT临床研究中,腹泻是最常报告的治疗相关消化道不良反应,其他消化道不良反应包括:口腔炎、呕吐、恶心和腹痛等。患者在服药前不需使用预防性止吐药。建议发生3级及以上消化道不良反应的患者及时就医,并在医生的指导下接受标准监测和口腔护理、止泻、止吐及补液等支持治疗。发生严重呕吐和/或腹泻的患者应监测电解质水平,并根据患者脱水情况考虑补液处理。高血压:临床研究中服用伏罗尼布明显增加了高血压的发生率,多发生于服药早期。接受伏罗尼布治疗之前,血压应得到良好控制,开始用药的前2周开始监测血压,后续用药期间持续监测,监测频率为每周血压2-3次,发现血压升高或头痛头晕症状应积极与医生沟通并在医师指导下接受降压药物治疗、暂停伏罗尼布治疗。当发生3/4级高血压(收缩压≥180mmHg或舒张压≥110mmHg),应暂停用药至高血压缓解至≤2级。如3/4级高血压经对症治疗持续不缓解,建议停药。出现高血压危象的患者,应立即停用本品并接受心血管专科治疗。血栓形成/栓塞事件:临床研究中已报告伏罗尼布引发的动静脉血栓/栓塞事件,包括大脑梗死、肺栓塞等,未观察到致死性的血栓形成/栓塞事件。本品应慎用于具有血栓/卒中病史的患者服用抗凝血药物的患者或者有相关疾病患者。用药期间应严密监测,如发生3级血栓相关不良反应,建议暂停用药;如恢复用药后再次出现,应永久停药。如果出现4级血栓相关不良反应,应停用伏罗尼布。出血事件:伏罗尼布可引起出血事件,但未报告致死性的出血。使用伏罗尼布最常见的出血事件为血尿,其次为鼻衄、咳血、便血等,观察到1例可能有关的脑出血事件。临床医生用药时应密切关注相关症状、血细胞计数和凝血功能检查(包括凝血酶原时间和国际标准化比率INR)。因临床试验排除了用药前4周内接受过任何大手术、6个月内发生过动/静脉血栓事件如脑血管意外(包括暂时性缺血性发作)、深静脉血栓及肺栓塞者,因此具有以上风险的患者应在医师指导下使用。具有出血风险、凝血功能异常、使用抗凝药(如华法林)或其他由于伴随用药增加出血风险的患者,应慎用本品,使用过程中每1-2周监测凝血酶原时间的改变、INR值并注意临床出血迹象。一旦出现3级的出血事件,应暂停用药,如28天内能恢复至≤2级,可继续用药。如再出现,应考虑永久停药。一旦出现4级出血事件,应永久停药。目前尚未在未经治疗的脑转移患者或近期内出现活动性消化道出血的患者中研究伏罗尼布,不应在这些患者中使用伏罗尼布。皮疹/掌跖红肿综合征:接受本品治疗的患者可发生皮疹和掌跖红肿综合征等皮肤不良反应。上述情况是VEGFR抑制剂类药物临床常见的不良反应。对于1级的皮肤不良反应患者,可继续观察。对2级皮肤不良反应应采取对症治疗处理,包括加强皮肤护理,保持皮肤清洁,避免继发感染,避免按压和摩擦;局部使用含尿素和皮质类周醇成分的乳液或润滑剂;发生感染时局部使用抗真菌药或抗生素治疗,建议在皮肤专科指导下使用。如出现≥3级的皮肤不良反应,应暂停用药,直到恢复至≤2级。QT间期延长:伏罗尼布可延长QT/QTc间期。QTc间期延长可导致室性快速性心律失常(如尖端扭转型室性心动过速)或猝死的风险增加。患有先天性长QT间期综合征的患者应避免使用本品。已知患有充血性心力衰竭、电解质紊乱或使用能够延长QTc间期的药物的患者应定期(约每4周)接受心电图(ECG)和电解质(钠、镁、钾和钙)的监测。如果出现3级QTc间期延长,即至少两次独立心电图检测提示QTc间期>500ms的患者应暂时停用本品,直至QTc间期≤480ms或恢复至基线水平,此时可恢复用药,并密切监测心电图,同时应避免联合应用可能引起QTc间期延长的药物。如果出现4级QTc间期延长,即QTc>500ms或与基线相比的改变量≥60ms,并伴有尖端扭转型室性心动过速或多形性室性心动过速或严重心律不齐体征/症状,应永久停用本品,并及时接受心血管专科治疗。心动过缓:伏罗尼布导致心动过缓的风险较低,在临床研究中未观察相关3至5级不良反应、严重不良反应、导致暂停用药或永久停药的不良反应。但考虑到本品有引起QT间期延长的风险,因此基础心动过缓的患者在应用本品时应定期(约每4周)接受心电图(ECG)和电解质(钠、镁、钾和钙)监测。如果出现3级心动过缓应暂停使用本品。心功能异常:伏罗尼布可能导致心力衰竭、射血分数降低等心功能异常。在整个伏罗尼布治疗过程中需监测心功能异常的体征或症状,必要时暂停给药或停药。对于已知存在心血管风险及可能影响左心射血分数的患者,需要考虑监测心脏功能,包括在基线和服药期间测定左心射血分数。应每6~8周做心脏功能检查,如出现3/4级心功能不全或心脏彩超检查显示左室射血分数<50%的患者应停药。目前尚未在基础心功能异常,即心脏超声示左室射血分数<50%的患者中研究伏罗尼布。不应在这些患者中使用伏罗尼布。对驾驶和机器操作能力的影响:本品对驾驶及机器操作的影响轻微。但患者在治疗期间应谨慎驾驶或操作机器,因为患者可能出现疲劳或视物模糊。
【药物相互作用】本品尚未进行临床药物相互作用研究。CYP3A强抑制剂对伏罗尼布的影响:体外研究表明,本品主要由CYP3A4代谢,CYP2D6与CYP2C9也可能少量参与代谢。本品与CYP3A强抑制剂合并使用可能会导致本品浓度升高,治疗期间应禁用对CYP3A酶有强抑制作用的药物(如克拉霉素、伊曲康唑、酮康唑、利托那韦等)。如果患者合并服用了这类药物,应对其安全性进行密切观察。CYP3A强诱导剂对伏罗尼布的影响:本品与CYP3A强诱导剂合并使用可能会导致本品浓度降低,治疗期间应禁用对CYP3A酶有强诱导作用的药物(如卡马西平、苯妥因、利福平等)。伏罗尼布对CYP底物的影响:体外研究表明,本品在0.8μM浓度以下没有诱导作用,在8μM浓度下对CYP2B6和CYP3A4有诱导作用。代谢产物X-297在15μM浓度以下没有诱导作用。本品在临床剂量下与CYP底物合并使用时,降低它们的浓度的可能性较低。在体外,本品对CYP1A2、CYP2B6、CYP2C9、CYP2D6、CYP2C19和CYP3A4均为弱或无抑制作用(IC50>30或50μM),对CYP2C8的半数抑制浓度(IC50)为16.4μM。代谢产物X-297对CYP1A2、CYP2A6、CYP2B6、CYP2C8、CYP2C9、CYP2D6、CYP2E1和CYP3A4均为弱或无抑制作用,对CYP2C19的IC50为5.13μM。本品在临床剂量下可能抑制肠道CYP3A4,与治疗指数狭窄的口服CYP3A底物合并给药时,可能会升高它们的浓度。如果患者合并服用了这类药物,应对其安全性进行密切观察。体外研究表明,本品是P-糖蛋白(P-gp)的底物,可能是乳腺癌耐药蛋白(BCRP)的底物。本品与BCRP和P-gp的强诱导剂或强抑制剂合并使用时,有可能发生药物相互作用。本品对P-gp的IC50为12.8μM,对BCRP的IC50为4.17μM。本品在临床剂量下可能抑制肠道P-gp和BCRP,与治疗指数狭窄的口服P-gp或BCRP底物(如地高辛、甲氨蝶呤)合并给药时,可能会升高它们的浓度。如果患者合并服用了这类药物,应对其安全性进行密切观察。伏罗尼布和依维莫司联用的影响:伏罗尼布和依维莫司的药物相互作用分析结果表明,与单独口服本品相比,联用5mg依维莫司后引起体内伏罗尼布和活性代谢产物X-297药代动力学变化的风险较低;与单独口服依维莫司相比,联用200mg本品后引起体内依维莫司药代动力学变化风险也较低。本品首次上市的关键临床研究(CM082-CA-Ⅱ-201)结果支持联用的获益风险比。
【孕妇及哺乳期妇女用药】避孕:动物试验表明药物存在生殖毒性,包括致畸毒性(见[药理毒理])。育龄期妇女在使用本品治疗期间及治疗结束后3个月内应采取充分的避孕措施。妊娠:尚无妊娠女性使用本品治疗的数据。不建议在妊娠期间使用本品。哺乳:目前尚不清楚本品是否会经人乳分泌。建议哺乳期妇女在使用本品治疗期间及治疗结束后4周内停止哺乳。
【老年患者用药】本品临床研究中,伏罗尼布200mg剂量水平≥65岁老年患者占所有患者数的21.6%,非老年患者与老年患者所有级别的药物不良反应发生率分别为97.5%和98.5%、3级及以上的药物不良反应发生率分别为50.2%和65.7%,临床研究中没有对老年患者进行特殊剂量调整。群体药动学结果显示,19-71岁范围内的受试者156例(其中≥65岁受试者7例),尚未发现该年龄范围内的受试者的伏罗尼布和代谢物X-297药动学参数存在明显影响。根据目前的研究数据,建议老年患者应在医生指导下使用,如需使用,无需进行剂量调整。
【药理毒理】药理作用:伏罗尼布为多靶点受体酪氨酸激酶小分子抑制剂,对血管内皮细胞生长因子受体2(VEGFR2)、血小板衍生生长因子受体β(PDGFRβ)、Fms样酪氨酸激酶-3(FLT-3)、肥大/干细胞因子受体(C-Kit)和神经胶质细胞系衍生的神经营养因子受体(RET)抑制活性的IC50范围为6-260nM。细胞水平研究显示,伏罗尼布可抑制VEGF或PDGF刺激的VEGFR2和PDGFR磷酸化,对人脐静脉内皮细胞(HUVEC)细胞系和原代细胞增殖的抑制IC50分别为64.13和92.37nM。在多个人源肿瘤细胞异种移植瘤模型中,伏罗尼布对肿瘤生长均可见一定抑制作用。毒理研究:遗传毒性:伏罗尼布Ames试验、体外CHL细胞染色体畸变试验和小鼠体内微核试验的结果均为阴性。生殖毒性:伏罗尼布尚未开展生育力和早期胚胎发育毒性试验。在犬重复经口给药39周毒性试验中,伏罗尼布给药剂量为12.5、25和50mg/kg/kg[以首次给药后原形药物暴露量(AUC)计,分别约为人体推荐剂量200mg/天首次给药后暴露量的0.72、0.96和1.67倍],所有剂量组雄犬均可见睾丸小管变性/萎缩、附睾管腔细胞碎片和/或管腔中精子减少。大鼠胚胎-胎仔发育毒性试验中,妊娠大鼠于妊娠第6-17天经口给予伏罗尼布0.3、1.5、7.5mg/kg,7.5mg/kg[以原形药物暴露量(AUC)计,约为人体推荐剂量200mg/天暴露量的5.2倍]剂量下可见母体和胚胎-胎仔毒性,表现为母体体重增长减慢和摄食量下降,早期吸收胎数/率、晚期吸收胎数/率、死胎数/率、总吸收胎数/率、着床后丢失数/率升高,活胎数/率降低以及胎仔平均体重降低;另可观察到胎仔外观、内脏畸形或变异(爪/趾屈伸过度、重度腹裂、眼角膜缺失、横膈膜缺失、器官错位/缺失等),骨骼(包括腰椎、胸椎、肋骨、顶间骨、上枕骨、胸骨节等)畸变发生率升高以及多处骨化点数降低。大鼠胚胎-胎仔发育毒性的未见不良反应剂量(NOAEL)为1.5mg/kg[以原形药物暴露量(AUC)计,约为人体推荐剂量200mg/天暴露量的0.66倍]。致癌性:伏罗尼布尚未进行致癌性研究。
【药物过量】目前尚无已知的本品药物过量的病例。应对发生药物过量的患者进行密切监测并对其进行支持治疗。
【药代动力学】吸收:肿瘤患者(16例)餐后单次口服本品200mg后,血浆中原型药物伏罗尼布的达峰时间(Tmax)中位数为3.98h(1.97~11.9h),达峰浓度(Cmax)平均值为604ng/mL,药时曲线下面积(AUC0-24h)平均值为4690hr*ng/mL。主要活性代谢产物X-297的Tmax中位数为3.98h(1.98~11.9h),Cmax平均值为143ng/mL,AUC0-24h平均值分别为1560hr*ng/mL。患者(13例)餐后一日一次连续口服给药,约第8天达到稳态。200mg连续给药达稳后,伏罗尼布的Tmax中位数为3.98h(1.98~11.9h),Cmax平均值为674ng/mL,AUC0-24h平均值为5680hr*ng/mL。代谢产物X-297的Tmax中位数为3.98h(2.02~11.9h),Cmax平均值为157ng/mL,AUC0-24h平均值为1750hr*ng/mL。伏罗尼布的Cmax和AUC0-24h蓄积比平均值分别为1.17和1.15,代谢产物X-297的Cmax和AUC0-24h蓄积比平均值分别为1.20和1.11,提示连续给药后,伏罗尼布及其代谢物在体内基本无蓄积。本品在200mg至400mg剂量范围内,主要PK参数(Cmax和AUC0-24h)的增加比例低于剂量增加比例。群体药代动力学研究结果显示,伏罗尼布和X-297符合非线性吸收/转化、线性消除的药动学特征。伏罗尼布和X-297的吸收/转化分数随着剂量的增加而降低,随着剂量增加而降低的速率常数分别为0.151、0.0861。伏罗尼布的中央室清除率(CL)、中央室分布容积(Vc)群体典型值分别为26.3L/h、71.7L,X-297的CL、Vc群体典型值分别为95.7L/h、236L。本品200mg与依维莫司5mg联用,稳态下伏罗尼布的Cmax平均值为592ng/mL,AUC0-24h平均值为6703hr*ng/mL。代谢产物X-297的Cmax平均值为128ng/mL,AUC0-24h平均值为1757hr*ng/mL。与单独口服本品相比,联用5mg依维莫司后引起体内伏罗尼布和X-297的药动学变化风险较低。高脂高热量饮食可使伏罗尼布的Cmax几何平均值提高87.17%,AUC0-t几何平均值提高82.01%,AUC0-∞几何平均值提高77.82%,Tmax中位数从2.00h延迟至4.50h。基于已获得的食物影响研究数据以及Ⅲ期安全有效性临床研究(CM082-CA-Ⅱ-201)数据等,本品推荐与食物同服。分布:体外试验显示伏罗尼布与人血浆蛋白结合率约为99%,且在200至2000ng/mL范围内,不随浓度改变而明显变化。伏罗尼布均匀分布于血细胞和血浆之间,全血血浆浓度比例约为1.00。肿瘤患者餐后单次口服本品200mg后,伏罗尼布的平均表观分布容积Vd/F为382L。代谢:体外试验显示伏罗尼布主要通过CYP3A4进行代谢。(见[药物相互作用])健康受试者单次口服200mg/100μCi的[14C]伏罗尼布后,主要的代谢途径为脱甲基、氧化和加氢。伏罗尼布在血浆中主要以原形药物形式存在,主要活性代谢产物为脱甲基代谢产物X-297,其在血浆和粪便中的比例分别为13.22%和9.83%。本品200mg连续给药达稳后,X-297体内暴露量(AUC0-24h)平均值约占原型药物的35.1%。排泄:肿瘤患者餐后单次口服本品200mg后,伏罗尼布的消除相半衰期(T1/2)平均值为5.40h,代谢产物X-297的T1/2平均值为6.07h。伏罗尼布的表观清除率(CL/F)平均值为48.3L/h。健康受试者(4例)单次口服200mg/100μCi的[14C]伏罗尼布后,0~168小时内,总放射性累积排泄率的平均值为92.85%。其中,粪便的平均总排泄量占给药量的91.22%,尿液的平均总排泄量占给药量的1.63%。提示,[14C]伏罗尼布在健康受试者体内主要经粪便排出体外,极少经尿液排出体外。特殊人群:尚未针对儿童进行药代动力学研究。尚未针对老年患者进行独立的药代动力学研究。群体药代动力学(模型中的年龄范围19-71岁)分析结果显示,年龄对伏罗尼布及其代谢物的药代动力学参数没有明显影响。尚未针对肝功能不全患者进行独立的药代动力学研究。群体药代动力学分析结果显示,肝功能正常受试者(150例),轻度肝功能不全受试者(6例),尚未发现不同水平的肝功能指标对伏罗尼布和代谢物X-297药动学参数存在明显影响,但轻度肝功能不全受试者人数少,研究结果需进一步验证。相应人群的临床推荐用法用量详见[用法用量]。尚末针对肾功能不全患者进行独立的药代动力学研究。群体药代动力学分析结果显示,肾功能正常受试者(136例),轻度肾功能不全受试者(17例),中度肾功能不全受试者(3例),尚未发现不同水平的肾功能水平对伏罗尼布和代谢物X-297药动学参数存在明显影响,但需考虑样本量少的问题。本品临床研究中排除了肌酐≥1.5倍正常值上限的患者和尿蛋白>1+且24小时尿蛋白定量>1g的患者,无此类患者使用本品的数据。相应人群的临床推荐用法用量详见[用法用量]。遗传药理学:体外代谢酶研究表明,伏罗尼布主要由CYP3A4代谢,CYP2D6与CYP2C9参与少量代谢。在化学抑制法研究中,CYP3A4抑制剂对伏罗尼布代谢的抑制率高达86.2%,CYP2D6和CYP2C9抑制剂对伏罗尼布代谢的抑制率均小于20%。尚未对CYP2D6与CYP2C9的基因多态性开展相应临床研究。
【贮藏】遮光,密封,不超过30℃保存。请将本品放在儿童不能接触的地方。
【有效期】18个月
【生产厂家】贝达药业股份有限公司
【上市许可持有人】贝达药业股份有限公司
【批准文号】国药准字H20230013
【生产地址】浙江省杭州市余杭经济技术开发区五洲路24号
【条形码】6914483000065
【药品本位码】86904611000193

 抢首赞
微信扫码下单

陈晓娜
中西结合-执业医师
擅长:
擅长内科常见病多发病的诊治与治疗、青少年预防保健工作、中医调理、针灸、穴位埋线、女性盆底康复治疗等
王北强
全科-执业医师
擅长:
擅长呼吸系统、消化系统疾病及高血压、糖尿病的诊治和管理,慢性荨麻疹、灰指甲的治疗,中风后遗症的指导康复。

测试医生
神经外科-主治医师
擅长:
国际抗衰老医学规范化,标准化诊治国际抗衰老医学规范化,标准化诊治
乳腺癌新药-贝达药业的泰瑞西利获批上市
内容简介:
贝达药业「泰瑞西利」获批上市,联合氟维司群用于既往接受内分泌治疗后进展的激素受体(HR
最新评论:暂无评论
2025-07-04 13:03
文章
首款国产ALK抑制剂恩沙替尼获FDA批准上市
内容简介:
贝达药业和控股子公司Xcovery共同开发的全新的、拥有完全自主知识产权的创新药——盐
最新评论:2月13日,贝达药业宣布其控股子公司
2025-02-14 14:58
文章
烧伤止痛膏
¥21.74
包装规格:30g
生产厂家:贝达药业股份有限公司
最新评论:浙江贝达药业产的烧伤止痛膏有货吗?
2023-11-17 15:56
0 商家销售
烧伤止痛膏
¥35.00 包装规格:60g
生产厂家:贝达药业股份有限公司
最新评论:暂无评论
2023-11-17 15:55
0 商家销售
伏罗尼布片在哪能买到?
内容简介:
贝达药业股份有限公司伏罗尼布片(国药准字H20230013)是经国家药品监督管理局注册
最新评论:暂无评论
2023-09-16 08:14
咨询
肾宝片(汇仁)
¥235.00 起
包装规格:瓶装 126片
生产厂家:江西汇仁药业股份有限公司
最新评论:汇仁肾宝片126片瓶装换了新包装,以
2026-07-28 17:07
13 商家销售
葡萄糖酸钙锌口服溶液(双鲸/双鲸药业)
¥20.25 起
包装规格:10ml*24袋
生产厂家:仁合益康汇泽药业河北有限公司
最新评论:暂无评论
2026-08-24 18:08
21 商家销售
感冒灵颗粒(白云山)
¥7.64 起
包装规格:10g*9袋
生产厂家:广州白云山和记黄埔中药有限公司
最新评论:白云山感冒灵颗粒效果不知道怎么样,价
2026-06-22 18:18
25 商家销售
硅酮疤痕敷料(优创/优美肤)
¥38.90 起
型号规格:50g
生产厂家:江苏优创生物医学科技有限公司
最新评论:这个祛疤效果怎么样?有没有什么副作用
2026-07-02 16:42
4 商家销售
天然胶乳橡胶避孕套(杰士邦)
¥27.70 起
型号规格:动感大颗粒 10只
生产厂家:泰国素瑞特斯有限公司
最新评论:这个用起来怎么样?是超薄的吗?
2026-10-03 14:36
5 商家销售
 粤公网安备 44190002000244号 粤ICP备10223721号-1 资质文件 Copyright © 东莞力联信息技术有限公司
互联网药品信息备案:粤网药信备字(2025)第01024号 广播电视节目制作经营许可证:(粤)字第04266号
药品交易平台备案:(粤)网药平台备字(2023)0003-001号 医疗器械交易平台备案:(粤)网械平台备字(2019)第00012号
增值电信业务经营许可证:粤B2-20090010 兔灵医药大健康私域直播平台诚招一级代理:查看招商文档

下载APP 
关注公众号